

Prueba de fuga de DOP en empresas farmacéuticas GMP
Principios y características técnicas de las pruebas de fuga de DOP
El núcleo técnico de las pruebas de fuga de DOP
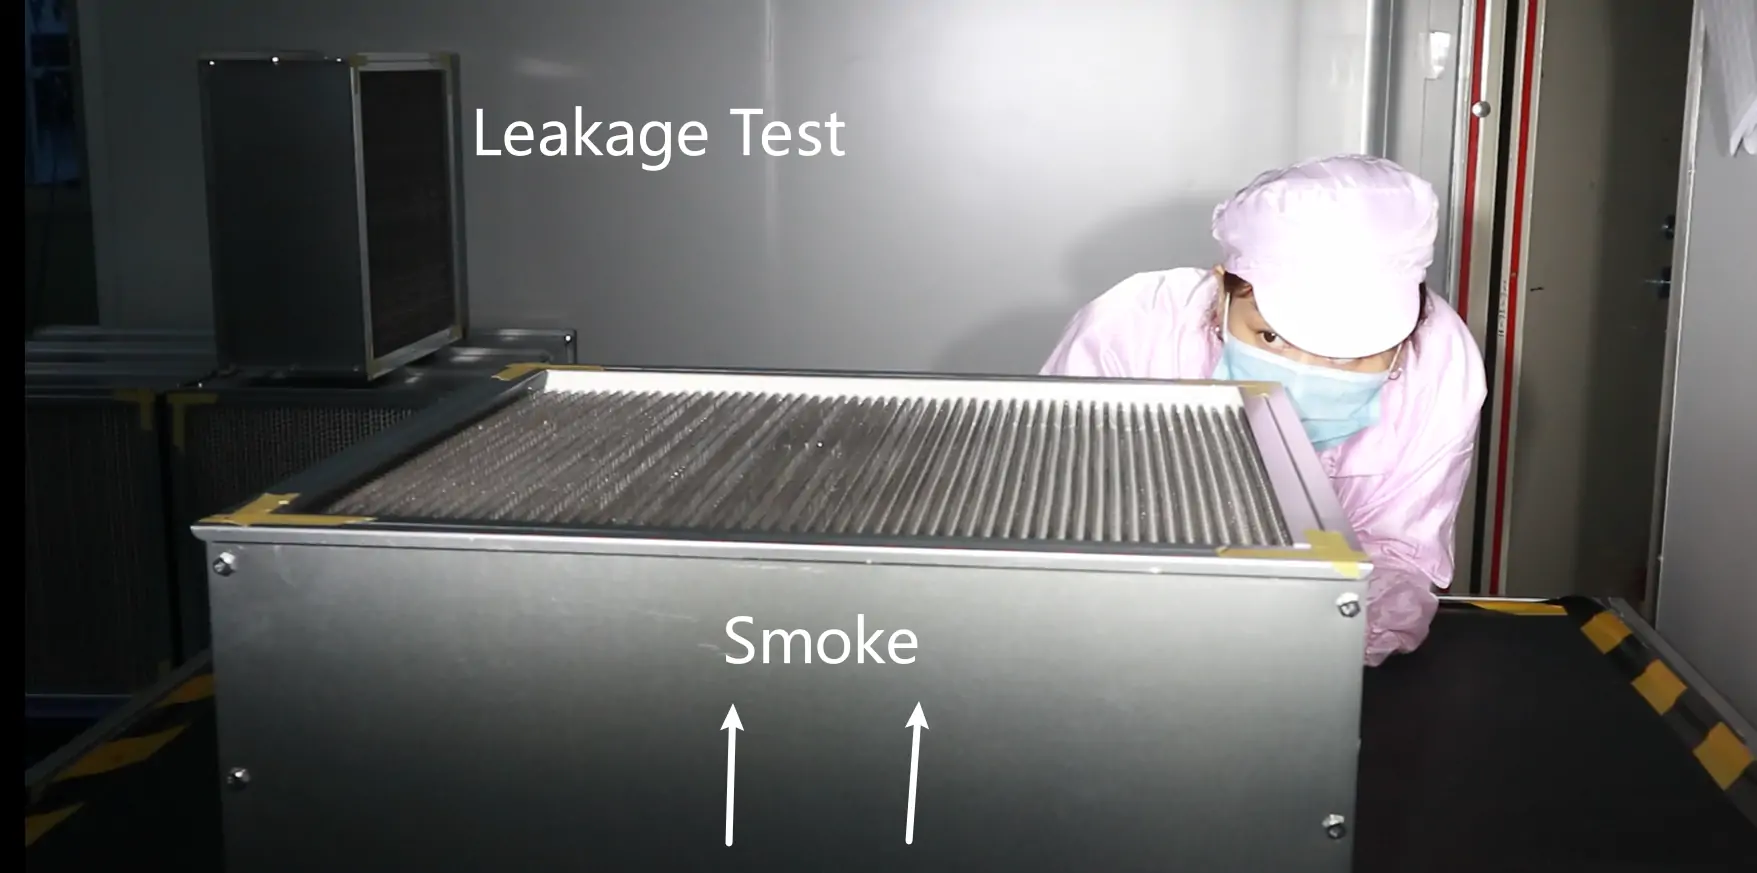
Este método utiliza un generador PAO (polialfaolefina) para generar polvo aguas arriba del filtro, y un fotómetro para detectar concentraciones de aerosol aguas arriba y aguas abajo del filtro para determinar si existe una fuga. La necesidad de la generación de polvo radica en el hecho de que la concentración de partículas de polvo aguas arriba del filtro de alta eficiencia suele ser baja, y es difícil encontrar pequeñas fugas si solo se usa un mostrador de partículas para detectarlas sin generar polvo, y la generación de polvo complementario puede hacer que el fenómeno de fugas sea obvio y fácil de identificar. En la práctica, el generador PAO se puede dividir en dos tipos de generación de calor y frío: generador en caliente utilizando el principio de evaporación y condensación, las partículas de aerosol se atomizan con un calentador para evaporarse y condensarse en una niebla de aproximadamente 0.3 μm de DOP en el conducto de aire en condiciones específicas, con un tamaño de partícula de distribución en el rango de 0.1 a 0.3 μm; El generador de frío es el uso de burbujas de aire comprimidas en un tambor líquido, a través del tubo de pulverización de laskin, el generador de frío utiliza aire comprimido para soplar burbujas en el líquido, que se salpican a través de la boquilla de Laskin para producir un aerosol DOP polidisperado, con una distribución máxima de tamaño de partícula de aproximadamente 0.65 μm.
Fotómetros versus contadores de partículas
La diferencia clave entre estos dos instrumentos es que el contador de partículas mide la distribución del número de partículas (en 'partículas/l'), mientras que el fotómetro mide la concentración de masa de partículas (en 'mg/l'). Dado que el tamaño y el peso de la partícula están en una relación cúbica, las partículas de tamaño de partícula grande explican una mayor proporción de la distribución de concentración de masa, por lo que los dos instrumentos obtendrán diferentes resultados en la detección de la eficiencia del filtro. Aunque la sensibilidad y la precisión del fotómetro son ligeramente más bajas que el contador de partículas, es suficiente para los filtros H13 y debajo de HEPA comúnmente utilizados en las compañías farmacéuticas, y es más económico y conveniente; mientras que la detección de fugas de filtros ULPA requiere el uso de un contador de partículas más sensible.
Ventajas técnicas de las pruebas de fuga de DOP
1. Alta sensibilidad, capaz de detectar pequeños puntos de fuga y garantizar que el sellado del filtro cumpla con los estándares más altos;
2. Capacidad de monitoreo en tiempo real, a través de los datos en tiempo real del fotómetro de aerosol, los inspectores pueden comprender rápidamente el estado del rendimiento del filtro;
3. Amplia aplicabilidad, aplicable a muchos tipos de filtros de alta eficiencia, especialmente para cumplir con los requisitos estrictos de los talleres farmacéuticos para entornos limpios.
Estas características lo convierten en el método preferido para que las compañías farmacéuticas verifiquen el rendimiento de las salas limpias en el entorno GMP.
Requisitos de sala limpia GMP y estándares de fuga
Las clasificaciones de limpieza reflejan la jerarquía estricta del control microbiológico y de partículas en GMP.
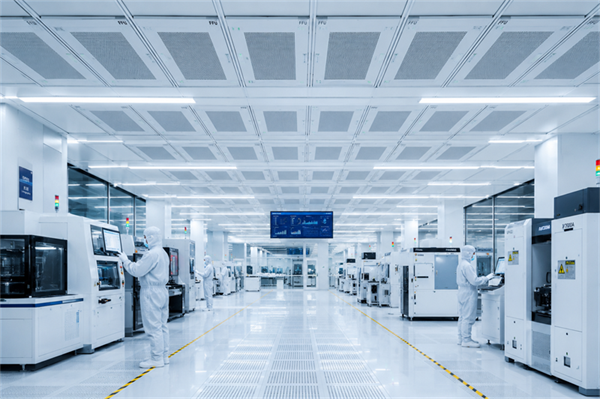
Clase A:Como un área de operación de alto riesgo, se aplica al área de llenado, el área para colocar tambores tapados y contenedores de embalaje abiertos en contacto directo con preparaciones asépticas, así como el área para el ensamblaje aséptico o las operaciones de unión, y el estado ambiental debe mantenerse con una tabla de operación de flujo unidireccional (campana), con la velocidad del viento controlada a 0.36-0.54m/s (valor de la guía).
Clase B:Como preparación y llenado asépticos y otras áreas limpias de Clase A ubicadas en el entorno de fondo, los requisitos y el área de Clase A en los parámetros de temperatura y humedad para mantener la consistencia, pero el número de cambios de aire y presión diferencial tiene diferentes disposiciones.
Clase C y D: Aplicar a los pasos de operación menos importantes en la producción de fármacos asépticos, y los requisitos de cada parámetro están en orden decreciente.
Clase | Solicitud | Temperatura (° C) | Rh (%) | Cambios de aire (tiempos/h) | Presión Diff. (Pa) | Flujo de aire (m/s) | Eficiencia de filtro (%) |
A | Operaciones asépticas de alto riesgo | 20-24 | 45-60 | - | ≥10 (zonas adyacentes) | 0.36-0.54(Flujo unidireccional) | > 99.97 |
B | Antecedentes de Clase A | 20-24 | 45-60 | ≥25 | ≥10 (vs. externo) | - | > 99.97 |
do | Operación aséptica de bajo riesgo | 20-24 | 45-60 | ≥25 | ≥10 (vs. externo) | - | > 99.97 |
D | Operación general | 18-26 | 45-60 | ≥15 | ≥10 (vs. externo) 10(相对室外) | - |
Para las compañías farmacéuticas, comprender e implementar estos requisitos es la base para implementar pruebas de fuga de DOP. Solo colocando actividades de prueba de fugas dentro del marco general de GMP se puede garantizar la validez y el cumplimiento de los resultados de las pruebas y la calidad del entorno de fabricación farmacéutica estar realmente asegurada. Esto también refleja el concepto de 'calidad por diseño' (QBD) en la gestión moderna de la calidad de la producción farmacéutica, es decir, para garantizar la calidad del producto final a través del diseño científico y el control estricto.
Aplicaciones y estudios de casos en fabricación farmacéutica
El método de detección de fugas DOP tiene una amplia gama de escenarios de aplicación en empresas farmacéuticas, desde la validación de la sala limpia hasta el monitoreo diario, desde la producción aséptica hasta el control de calidad, este método se ha convertido en un importante medio técnico para garantizar que el entorno de producción farmacéutica cumpla con los requisitos de GMP. Diferentes escenarios de aplicación tienen diferentes requisitos y métodos de implementación para la detección de fugas. Comprender estos escenarios de aplicación ayudará a las compañías farmacéuticas a hacer un uso más efectivo de la tecnología de detección de fugas DOP, optimizar la asignación de recursos y mejorar la gestión de calidad.
Control ambiental de la fabricación de preparación estéril
La fabricación de preparación estéril es el área de aplicación más importante para los métodos de detección de fugas DOP, especialmente en la fabricación de productos estériles como inyectables y preparaciones oftálmicas. En este tipo de producción, la integridad de los filtros de alta eficiencia en las áreas limpias de Clase A (por ejemplo, áreas de llenado) está directamente relacionada con el nivel de garantía de esterilidad del producto. Un estudio de caso de una compañía biofarmacéutica muestra que antes de realizar una prueba de llenado simulada de medios de cultivo, se debe realizar una verificación de fuga de DOP integral en el filtro de alta eficiencia en el área de la clase A para confirmar que la tasa de fuga es ≤0.01%, que es un previo para el éxito de la prueba de simulación. En la práctica, los bancos de flujo laminar, como equipos típicos en el área de la clase A, deben prestar especial atención al sellado de sus filtros de alta eficiencia en las juntas entre los medios de filtro y el marco, que son propensos a pequeñas grietas debido al transporte, vibración o uso a largo plazo, que conducen a la fuga de partículas.
El equipo de producción aséptica cerrada, como los aisladores y las cajas de guantes, también requieren una estricta detección de fugas DOP.GMP establece que las velocidades del aire más bajas (por debajo de la Clase A convencional de 0.36-0.54m/s) pueden usarse en manipuladores o guantes de aislamiento cerrados, pero la integridad de los filtros debe demostrarse mediante pruebas de fuga de DOP. Este tipo de equipo es único, ya que tiene un pequeño espacio interno y patrones de flujo de aire complejos, y las pruebas de fuga requieren adaptadores especializados y cabezales de muestreo para garantizar que se puedan cubrir todos los puntos de fuga potenciales. En el caso de una compañía farmacéutica, se descubrió que el filtro HEPA dentro del aislador tenía una tasa de fuga localizada que excedió el estándar durante las pruebas de fuga regulares. Se encontró que la tasa de fuga era causada por el envejecimiento de las juntas de sellado, que fueron reemplazadas y la velocidad de fuga se restableció a la normalidad, evitando así el riesgo de contaminación potencial del producto.
Garantía de limpieza para la fabricación de formulación no aséptica
Mientras que los requisitos de limpieza para la fabricación de formulación no estéril son más bajos que los de las formulaciones asépticas, La integridad del filtro HEPA es igualmente importante. En las áreas limpias de Clase C y D para preparaciones sólidas orales, preparaciones tópicas, etc., la fuga de filtros HEPA puede conducir a recuentos excesivos de partículas, lo que afecta la calidad y la estabilidad del producto. La aplicación de la verificación de fuga de DOP en dichas áreas se caracteriza por un período de tiempo relativamente largo (generalmente 1-2 años), pero los estándares igualmente sean de manera igual (tasa de fuga ≤ 0.01%). La experiencia de una planta farmacéutica muestra que la detección regular de fugas DOP y la reparación de fugas en los sellos de marco de filtro de alta eficiencia pueden aumentar la tasa de aprobación de partículas de sala limpia del 95% al 99.8%, mejorando significativamente la estabilidad de la calidad ambiental.
Algunos procesos clave en la producción de API también requieren la aplicación de la tecnología de detección de fugas DOP.En particular, la integridad de los filtros de alta eficiencia está relacionada con el nivel de control microbiológico y de partículas en los procesos de refinación, cristalización y dispensación de API asépticas. Dado que la producción de API a menudo involucra gases o solventes corrosivos, los materiales de filtro pueden ser más susceptibles al deterioro que en la producción de formulación convencional y, por lo tanto, los ciclos de detección de fugas pueden ser de acortar. Un fabricante de API antibióticos ha demostrado que reducir el ciclo de detección de fugas para los filtros de HEPA en el área de cristalización de 12 meses a 6 meses ha resultado en una reducción del 40% en el número de incidentes de impurezas de productos que exceden los estándares, lo que demuestra el valor de adaptar la frecuencia de detección de fugas.
Validación de filtros para equipos de producción auxiliar
A menudo se pasan por alto los túneles de secado y los hornos secos, pero los equipos críticos en la fabricación farmacéutica que están equipadas con filtros de alta eficiencia (HEPA) que pueden tener un impacto directo en la calidad del producto.La FDA ha declarado claramente que los filtros HEPA utilizados en este tipo de equipo deben incluirse en el programa de pruebas de fugas. En la práctica, la implementación de la detección de fugas a menudo es un desafío debido a las limitaciones estructurales del equipo, que requieren interfaces y adaptadores de prueba especializados. En el caso de una planta de dosificación sólida, se encontró que un filtro HEPA de túnel de secado se filtaba más de una vez durante el control de fuga anual. Después de analizar el material de sellado se fragmentó debido a las temperaturas de funcionamiento altas a largo plazo, el problema se resolvió reemplazando la junta resistente a la temperatura alta y agregando medidas de enfriamiento.
La detección general de fugas del sistema HVAC es un escenario típico de la aplicación a gran escala de la tecnología de detección de fugas DOP en compañías farmacéuticas.El sistema central de aire acondicionado de una gran compañía farmacéutica puede contener cientos de filtros de alta eficiencia distribuidos en diferentes niveles de limpieza, y la detección de fugas requiere una planificación y coordinación sistemática. En términos de estrategia de implementación, la zonificación y las pruebas por lotes generalmente se adoptan, combinando las características operativas del sistema de aire acondicionado y los acuerdos de producción de procesos para minimizar la interferencia con la producción normal. Un estudio de caso en un parque biofarmacéutico muestra que al optimizar las rutas de inspección de fugas y la adopción de múltiples dispositivos para la inspección paralela, el tiempo de inspección de fugas para más de 600 filtros de alta eficiencia en toda la planta se comprimió de dos semanas a cuatro días, lo cual es una mejora significativa en la eficiencia.
Limitaciones y consideraciones del método de detección de fugas DOP
Las preocupaciones de salud y seguridad son los principales desafíos que enfrentan los métodos tradicionales de detección de fugas DOP. El dioctil ftalato (DOP) se ha utilizado durante casi 40 años como una fuente temprana de aerosol, pero debido a su sospecha de carcinogenicidad, muchas compañías farmacéuticas la han abandonado a favor de alternativas más seguras como DoS (dioctil sebacato, también conocido como DEHS) o PAO (polalfaolefina). Sin embargo, la industria aún se refiere a este tipo de detección de fugas como el "método DOP", y en la práctica, se debe prestar atención al uso seguro de productos químicos. La FDA enfatiza particularmente que los aerosoles utilizados para la detección de fugas deben cumplir con los requisitos físicos y químicos, y no deben usarse para causar contaminación microbiana o crecimiento microbiano. En la práctica, los probadores deben usar máscaras protectoras y protección para los ojos para garantizar un funcionamiento seguro.
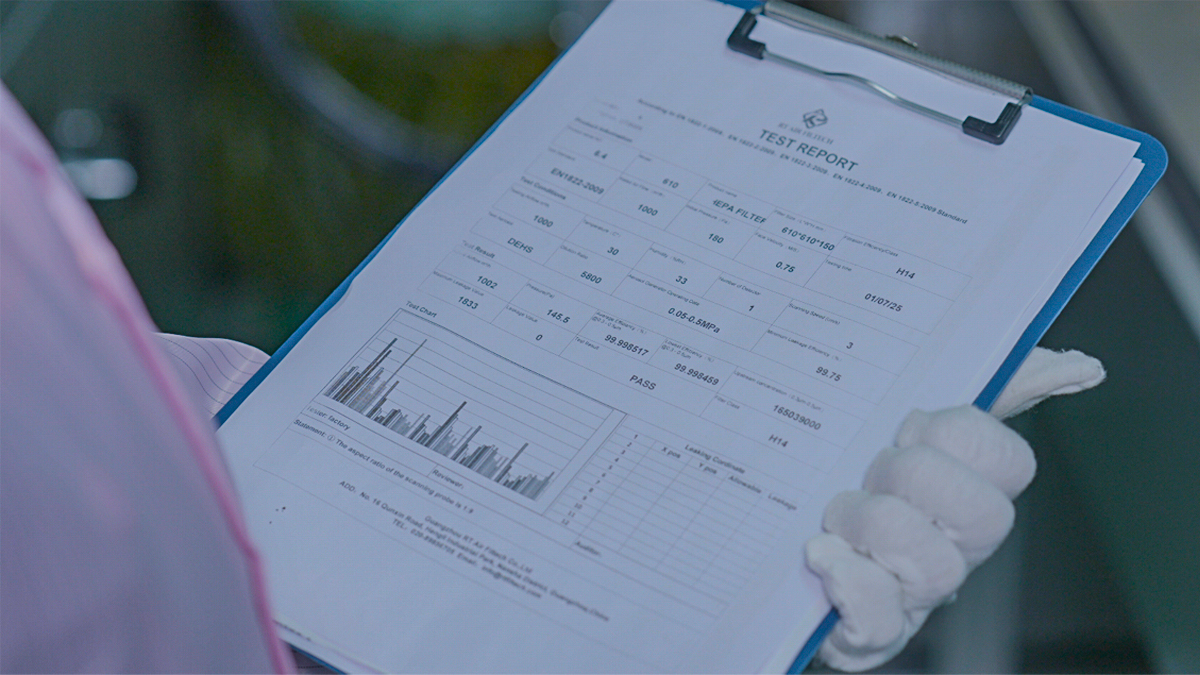
La complejidad operativa también es un desafío práctico para la detección de fugas de DOP. El proceso completo de detección de fugas incluye la preparación del sistema, la introducción de aerosol, la calibración del fotómetro, la detección de fugas de barrido, el análisis de resultados y el seguimiento, cada uno de los cuales tiene requisitos técnicos estrictos. Por ejemplo, la concentración de aerosol aguas arriba debe ajustarse a 10-20 μg/ml o 20-80 μg/L (que varía ligeramente de estándar a estándar), la velocidad de escaneo no debe exceder los 5 cm/s, y el cabezal de muestreo debe estar a aproximadamente 1 pulgada (2.54 cm) desde la superficie del filtro. Estas operaciones delicadas requieren un alto nivel de habilidad y experiencia por parte del inspector, o de lo contrario pueden conducir fácilmente a juzgar mal. En la práctica, muchas compañías farmacéuticas eligen externalizar las pruebas de fuga a organizaciones especializadas, como los proveedores de servicios de prueba de filtros HEPA de una única HEPA, para garantizar la calidad de las pruebas.
Como un medio importante de control del entorno limpio en la industria farmacéutica, el método de detección de fugas DOP, aunque tiene ciertas limitaciones, sigue evolucionando y mejorando a través de la innovación tecnológica y la optimización estándar. Comprender estas limitaciones y tendencias de desarrollo ayudará a las compañías farmacéuticas a aplicar la tecnología existente de manera más científica, mientras se prepara para futuras actualizaciones tecnológicas para mejorar continuamente el nivel de gestión de calidad del entorno limpio y cumplir con los requisitos de GMP cada vez más estrictos. Este progreso conjunto de tecnología y gestión es una base sólida para salvaguardar la calidad de los medicamentos y servir a la salud de los pacientes.